

Nature综述:白癜风的免疫学机制
白癜风是一种以破坏黑色素细胞为特征的自身免疫性疾病,表现为皮肤进行性、斑块状色素脱失。作为最常见的自身免疫性疾病之一,白癜风给患者带来了巨大的心理负担。白癜风是一种典型的CD8+ T细胞介导的自身免疫性疾病,在天然免疫细胞、树突状细胞、T细胞、角质形成细胞和成纤维细胞的协同作用下,驱动了针对独特易感的黑色素细胞靶点的自身免疫病理过程。尽管用于其他自身免疫性疾病的药物在治疗白癜风方面基本无效,但最近几年的临床试验还是取得了鼓舞人心的突破。本综述聚焦于白癜风的免疫学:驱动黑色素细胞破坏的机制、针对黑色素细胞的异常 T 细胞反应的生物学基础、以及对抗这种自身免疫病的治疗方法。
白癜风是一种黑色素细胞被破坏的自身免疫性疾病,表现为皮肤色素沉着增加,斑块性脱失。这种不断恶化的病情严重损害了患者的生活质量,并造成严重的社会心理负担。白癜风是最常见的自身免疫性疾病之一,全球成人和青少年患病率为0.5%-2%。
白癜风是精准的黑色素细胞靶向和CD8+ T细胞介导的。在患者和小鼠模型中,产生IFN-γ的CD8+ T细胞对黑色素细胞抗原具有特异性,破坏黑色素细胞并作为功能记忆T细胞持续存在。然而,白癜风与通常以CD4+ T细胞介导的自身免疫性疾病为特征的炎症类型的相关性较弱。几十年的研究已经深入了解了白癜风的触发因素、黑色素细胞免疫耐受性丧失的基础以及自身免疫维持的机制。因此,该领域对白癜风的免疫学机制已有系统、全面的认识,这也是本文阐述的重点。
全基因组关联研究揭示了非节段性白癜风与许多免疫相关基因座的关联,包括编码MHC分子HLA-A2、HLA-DRB1和HLA-DQB1的基因;与先天免疫相关的基因(NLRP、IL1B、IRF4和HSP70);编码免疫调节分子的基因(CTLA4、IL2RA、CD80、TNFSF11和PTPN22);以及CD8+ T细胞毒性相关基因(GZMB和FASLG)。该疾病的黑色素细胞固有成分也表现为黑色素细胞相关基因的多态性,最明显的是编码酪氨酸酶的TYR基因。然而,同卵双胞胎中白癜风的一致性仅为23%,表明非遗传风险因素起主要作用。
根据紫外线辐射、污染物和酚类化合物暴露会引发黑色素细胞氧化应激的理论,强有力的证据证明环境压力因素是疾病的诱发因素。紫外线诱导的黑色素生成会产生活性氧作为副产物,而白癜风患者的黑色素细胞似乎更容易受到这种应激的影响。
微生物群和病毒感染的作用
在白癜风患者中已观察到皮肤和肠道菌群失调。在一项小型研究中,与非病变皮肤相比,病变皮肤显示厚壁菌门的优势增加。与健康个体相比,白癜风患者表现出肠道微生物群的多样性和丰富性降低,病变皮肤部位的共生菌种减少。
近期研究表明白癜风与病毒暴露之间存在关联。单纯疱疹病毒 (HSV) 感染是白癜风的独立危险因素,诊断为 HSV 的个体患此病的风险增加了1.7倍。有趣的是,咪喹莫特(一种TLR7激动剂)能直接促进黑色素细胞凋亡,并且与白癜风病例相关。然而,考虑到 HSV 感染在普通人群中的高患病率,HSV 感染可能只是众多触发因素之一。
最早将白癜风和黑色素瘤联系起来的报道之一是涉及1960年用牛痘病毒治疗的患者。反复将牛痘病毒注射到皮肤转移性黑色素瘤病变中,导致肿瘤消退和皮肤色素沉着,这被称为“诱导自身免疫的表达”。在广泛使用免疫治疗药物之前,据报道黑色素瘤患者中白癜风发病率为2.8%,与普通人群发病率相似,但大多数患者(79%)在黑色素瘤切除术后发展为白癜风。在接受抗PD-1免疫检查点抑制剂药物治疗的黑色素瘤患者中,白癜风的发病率高达25%。值得注意的是,白癜风的发展与转移性黑色素瘤的缓解和总生存率的提高有关。此外,特发性白癜风患者的黑色素瘤和其他皮肤癌的发病率在统计上也有所降低,这与皮肤免疫总体状态的提高是一致的。与特发性白癜风相比,黑色素瘤相关性白癜风(MAV)的发病年龄较晚,强调了黑色素瘤是一个诱发因素,其发病机制将在下文讨论。
在特发性(非黑色素瘤相关)白癜风的情况下,有强有力的证据表明,黑色素细胞和角化细胞的应激反应会触发先天免疫途径。在人类黑色素细胞中,体外诱导氧化应激诱导线粒体DNA释放和cGAS-STING通路的激活,以及IL-1β和IL-18的产生。氧化应激可通过多种机制诱导黑色素细胞死亡。然而,口服抗氧化剂的治疗效果有限,这表明氧化应激不会使疾病永久化。
细胞死亡本身可能是免疫原性的,特别是当与损伤相关的分子模式(DAMPs)相关时。热休克蛋白70 (HSP70)是一种DAMP,与白癜风有关。虽然HSP70的正常功能是控制蛋白质错误折叠,但它也促进DCs的成熟。在小鼠模型中的研究表明,基因敲除细胞内HSP70可抑制白癜风,而真皮中外源性补充HSP70可加速疾病。因此,不能促进DCs成熟的HSP70的显性阴性突变形式逆转了白癜风小鼠模型中的色素脱失。氧化应激还诱导人类黑色素细胞产生HMGB1,可使白癜风患者的DCs成熟,提示多种DAMPs的作用。
NK和ILCs也可能有助于白癜风的早期先天免疫触发。NK细胞和ILC1s接收的应激信号可诱导其产生IFN-γ,进而上调黑色素细胞CXCR3B的表达,并增加其对CXCL10介导的凋亡的易感性。
上述研究表明,环境应激因素可导致黑色素细胞死亡、DAMPs释放、先天免疫细胞激活和白癜风发病(图1)。
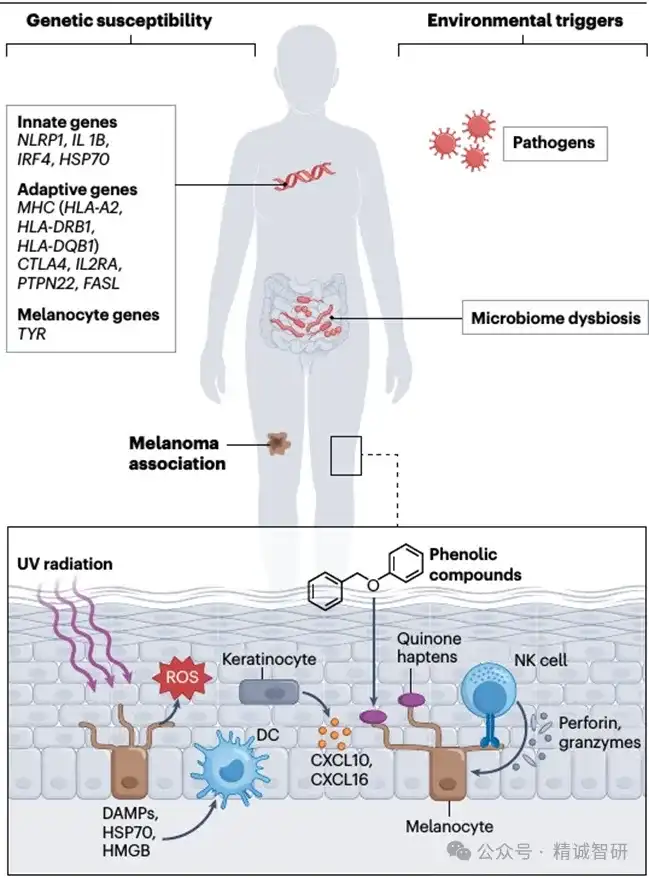
图1白癜风易感因素与先天免疫激活
CD8+ T细胞的必要性
尽管应激可被视为白癜风的先天免疫触发因素,但大量数据强调了黑色素细胞特异性 CD8⁺ T 细胞对疾病发展的必要性。对患者来源的血液和皮肤的MHC I类四聚体染色,揭示了MDA具有高特异性的CD8+ T细胞频率,对黑色素的生物合成生产至关重要。MDA特异性CD8+ T细胞数量也在人类白癜风受损部位的皮肤中增加。
交叉呈递DC对于产生针对黑色素细胞的CD8+ T细胞反应至关重要。在患者的病变皮肤中发现CD11c+细胞明显多于非病变皮肤,并且活动期皮肤中的DC比例高于对照皮肤或稳定期病变皮肤。
T细胞对黑色素细胞的耐受性丧失
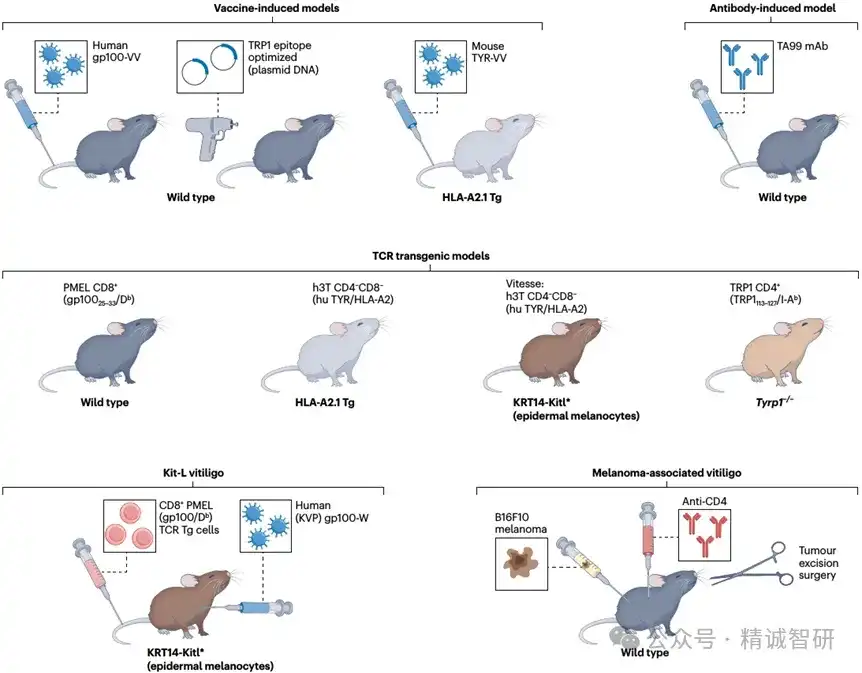
T 细胞不完全的中枢耐受(表现为初始 MDA 反应性 CD8⁺ T 细胞频率高于正常水平)可能使个体易患白癜风。事实上,四聚体染色显示,即使在健康个体中,初始 Melan-A 特异性 CD8⁺ T 细胞的频率也很高(≥ 1/2500)。在小鼠模型(图 2)中,不同 MDA 的中枢耐受性存在差异。在HLA-A2.1转基因小鼠中接种酪氨酸酶疫苗,即使在表达酪氨酸酶的小鼠中也能诱导高亲和力CD8+T细胞反应。对酪氨酸酶的耐受被证明是不完全的,并且是由淋巴结内皮细胞而不是胸腺内皮细胞诱导的。
除真皮层外,黑色素细胞还存在于脑膜、视网膜色素上皮、葡萄膜束和内耳。Vogt-Koyanagi-Harada综合征是一种罕见的黑色素细胞导向的自身免疫表现,可导致葡萄膜炎、听力损失和神经系统病变。然而,这些部位的免疫豁免被认为限制了绝大多数白癜风患者的T细胞反应。毛囊也是白发生长的免疫豁免部位,被称为脊髓灰质炎或白斑病,仅在约30%的非节段性白癜风患者中观察到。脊髓灰质炎表明毛囊黑色素细胞的破坏,表皮黑色素细胞可以从中再生,因此除了极少数情况外,这种破坏是不可逆转的。
研究表明,结合 I 类主要组织相容性复合体(MHC-I)能力增强的修饰肽配体,能够打破机体对黑色素细胞分化抗原的免疫耐受。酪氨酸酶基因多态性可影响蛋白质糖基化过程,引发蛋白错误折叠,进而加快蛋白酶体降解进程,提升抗原经 MHC 分子呈递的效率。研究证实:酪氨酸酶结构异常可诱发白癜风,而酪氨酸酶基因多态性易使人罹患白癜风这一现象,也进一步印证了这一机制原理。
几种白癜风小鼠模型是基于用改变的MDA接种疫苗的原理来克服耐受性的,这项工作已经通过数十年的黑色素瘤疫苗研究得到了证实。黑色素瘤是由黑色素细胞的致癌转化引起的,通常会继续表达黑色素细胞分化抗原。
人gp100疫苗接种是产生gp100特异性TCR转基因CD8+ T细胞的基础。该TCR在野生型小鼠中针对人gp100疫苗产生,因此其亲和力被认为低于大多数外源抗原特异性TCR。表达gp100特异性转基因TCR的小鼠以100%的外显率发生自发性白癜风,并且在黑色素瘤免疫治疗背景下过继转移转基因T细胞导致白癜风加速。白癜风在Kit-L小鼠中发生,这些小鼠经亚致死辐照、100万个gp100特异性转基因T细胞的转移和表达人gp100的牛痘病毒感染。这种临床相关的模型对于研究抗原特异性CD8+ T细胞在真皮和表皮中的归巢、运输和持久性具有重要价值。总之,上述小鼠模型为研究CD8+ T细胞参与白癜风提供了一系列有用的工具(图2)。
CD4+FOXP3+调节性T细胞是外周对自身抗原耐受的主要介质,对白癜风患者样本的分析广泛揭示了Treg细胞失调。与健康对照相比,白癜风患者外周血中Treg细胞比例显著降低。Treg细胞数量可能随疾病进展而波动。
来自小鼠模型的大量数据也表明,Treg细胞失调是白癜风发展的关键因素。通过抗CD4单克隆抗体清除CD4+T细胞(包括Treg细胞)足以在携带B16黑色素瘤的野生型小鼠中诱导白癜风。有趣的是,即使在没有Treg细胞的情况下,小鼠黑色素细胞痣的形成也不会诱导gp100特异性CD8+T细胞启动,这表明需要恶性肿瘤的某些方面(即除了抗原表达增加之外)来打破对黑色素细胞的耐受性。上述研究表明,最佳的Treg细胞分化、运输和功能对于对抗白癜风的发生和发展至关重要。
辅助性T细胞和抗体的作用
MHC II类等位基因的存在与患白癜风的高风险有关,这表明辅助性T细胞在疾病中发挥了作用。通过给TRP1缺陷小鼠接种人类TRP1疫苗,培养出高亲和力TRP1(也称为TYRP1)特异性CD4限制性TCR转基因小鼠品系。这些转基因T细胞的过继转移诱导明显且侵袭性的色素沉着,表明高亲和性CD4+ T细胞可以介导白癜风。
此外,大多数活动性白癜风患者产生针对MDA的抗体,包括酪氨酸酶、TRP1、TRP2、gp100和MART1。
白癜风患者细胞因子和趋化因子的研究
与其他自身免疫性疾病相比,白癜风显然是一种IFN-γ依赖性疾病。快速进展期白癜风患者皮肤中存在1型IFN信号。进行期白癜风患者比静止期患者表现出更高的IFN-γ表达。CD8+ T细胞是主要的IFN-γ产生者, IFN-γ本身可以通过诱导黑色素细胞从表皮基底层迁移来杀死黑色素细胞。IFN-γ还可以通过可选剪接变体CXCR3B60的作用诱导黑色素细胞凋亡。
CXCR3和CXCL9、CXL10和CXCL11轴
在Kit-L模型中,IFN-γ的中和被证明特异性地损害表皮CD8+ T细胞积聚。已知细胞对IFN-γ的感知可诱导趋化因子CXCL9、CXCL10和CXCL11的产生,这些趋化因子可招募表达CXCR3的CD8+ T细胞。确实,CXCR3阴性的gp100特异性转基因T细胞不会诱发白癜风,而且抗CXCR3耗竭性抗体可以逆转疾病并诱导滤泡周围重着色。然而,CXCL9和CXCL10的作用是复杂的,正如Kit-L模型中仔细剖析的那样。虽然CXCL9促进CD8+ T细胞的皮肤募集,但CXCL9独立富集仍然足以治疗白癜风。另一方面,CXCL10在表皮内定位T细胞、获得更活化的T细胞表型和白癜风发病机制中是必需的。
角化细胞和成纤维细胞的作用
研究表明,在病变皮肤中,T细胞对IFN-γ的反应最小,而白癜风需要非T细胞对IFN-γ的旁分泌反应。事实上,角化细胞在这一过程中所起的作用已被确定。在角质形成细胞中特异性缺乏STAT1表达(因此缺乏IFN-γ反应性)的Kit-L小鼠中,CD8+ T细胞募集和白癜风显著减少。因此,在小鼠表皮中,角质形成细胞产生的CXCL9和CXCL10水平比T细胞高10倍以上。人病变皮肤水疱液中的角质形成细胞也产生CXCL9、CXCL10和CXCL11。
上述研究没有评估成纤维细胞,因为成纤维细胞位于真皮层较深处,不存在于水疱液中。然而,一项对白癜风患者全层皮肤细胞进行单细胞RNA测序的研究发现,成纤维细胞在IFN-γ信号通路上得分最高,其中大多数被发现产生CXCL9和CXCL10。使用MAV模型和多种细胞型特异性IFNGR1敲除小鼠,只有那些在成纤维细胞中完全缺乏IFN-γ反应性的小鼠不能发生白癜风。在Kit-L白癜风模型中也证实了类似的结果,另一个有趣的推测是,伤口愈合过程中成纤维细胞的激活可能引发新白癜风病变的Koebner现象,这种现象往往发生在机械摩擦或创伤部位。图3说明了IFN-γ信号轴以及角化细胞、成纤维细胞和CD8+效应T细胞之间的协调如何促进白癜风的发生。
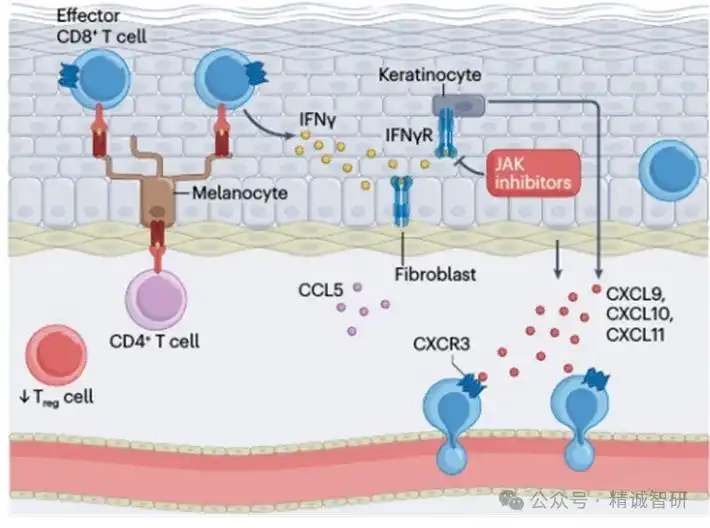
图3 IFN-γ、角化细胞、成纤维细胞和CD8+T细胞在白癜风中的重要作用
IL-17和TNF的作用
从白癜风患者皮肤分离的CD8+ T细胞产生IFN-γ,但明显缺乏IL-17的产生,这与银屑病皮损中发现的产生IL-17的CD8+ T细胞形成鲜明对比。尽管如此,几项研究已经报道了白癜风患者IL-17和相关细胞因子水平的升高。在一项大型研究中,白癜风患者的血清和皮肤IL-17和IL-22水平高于对照组,且血清IL-17水平与疾病严重程度相关。在活动期白癜风患者中,循环中Th17细胞频率显著增加,血清中IL-17A、TGF-β和IL-21水平升高。
同样,TNF在白癜风患者的病变皮肤中升高,但不驱动发病机制。在多个小型试验中,抗TNF治疗(依那西普)对白癜风的效果一般,但在数千名接受抗TNF治疗其他自身免疫性适应症的患者中,令人惊讶的是,发现白癜风的风险显著增加。这与其他患者在接受抗TNF治疗后发展为新生白癜风的报道一致。在此基础上,有人提出,长期抑制TNF可能以意想不到的方式破坏细胞因子平衡,从而有利于白癜风,尽管这仍然是推测性的。
CD8+ T细胞记忆在疾病持续和复发中的作用
自身免疫记忆针对持续存在的自身抗原这一概念表面上是矛盾的,因为记忆的定义是 T 细胞在缺乏抗原的情况下长期存活。尽管如此,CD8⁺ T 细胞在白癜风中持续存在,且没有明显的功能耗竭。在患有MAV的个体中,作为真实记忆的证据,同时占据血液和皮肤的克隆型可以持续长达9年。小鼠模型强调了黑色素细胞特异性记忆的发展。在患有MAV的小鼠中,CD8+ T细胞对MDA的反应会持续数月至数年。在Kit-L小鼠中,gp100特异性CD8+ T细胞产生IFN-γ的功能可保持数月。
白癜风中驱动T细胞记忆建立的机制仅被部分理解。在黑色素瘤诱导的白癜风中,对MDA产生长寿命CD8+ T细胞应答需要皮肤中黑色素细胞的存在。有趣的是,黑色素细胞破坏本身不是免疫原性的,并且在持续的疾病期间似乎不会诱导新生T细胞启动。因此,胸腺切除术不会损害白癜风的进展,这表明疾病进展不需要启动新的T细胞。这些研究支持了CD8+ T细胞记忆维持疾病的模型。
与循环记忆T细胞相比,常驻记忆T(TRM)细胞稳定地驻留在组织中。事实上,来自白癜风患者和小鼠模型的皮肤样本提供了一些最早的证据,证明TRM细胞反应在自身免疫性疾病的背景下发展。患者皮肤中MDA特异性CD8+ T细胞频率高于血液,并表现出CD103+CD69+CD49a+CD122+TRM细胞表型。人类白癜风皮肤在病变区和非病变区都含有 MART1 特异性TRM细胞,表明记忆T细胞在皮肤范围内定植。异质性可能存在于TRM细胞群中,因为患有MAV的个体具有不同的皮肤TRM细胞亚群,表达高IFN-γ或高TOX。在MAV小鼠中,TRM细胞群在整个皮肤中发育和TRM细胞也意外地在皮肤引流淋巴结中发现,在那里它们介导对黑色素瘤的长期抵抗。
TRM皮肤中的细胞维持需要组织微环境中的特定相互作用。在患有MAV的小鼠中,TRM细胞定位于毛囊附近的淋巴样聚集体,尽管CD11c+ DC的消耗导致这些淋巴样结构的快速分解和TRM细胞损失。这是由于表达 CXCR6的TRM细胞和表达 CXCR6的DCs之间的粘附破坏所致。确实,在患有MAV的个体的病变皮肤中证实了CXCR6+CD8+ T细胞和CXCL16+ DC的存在。有趣的是,黑色素细胞特异性TRM细胞在含有白毛的毛囊中积累的数量比黑毛多,这可能表明TRM细胞分化是由抗原消除所支持的。此外,毛囊中的角化细胞产生IL-15和IL-7;这些细胞因子支持 TRM 细胞的维持。
循环T细胞与常驻记忆T细胞的作用
记忆性CD8+ T细胞在白癜风发病机制中的作用最明确的证据是中和IL-15的有效性,IL-15是记忆性T细胞维持所需的细胞因子。在Kit-L白癜风模型中,2周的高剂量IL-15中和抗体耗尽TRM细胞,降低了TRM细胞的功能并诱导了重新着色。这与IL-15激活从人类白癜风病变中分离的TRM细胞的发现是一致的。更长时间的IL-15抗体治疗(8周)消耗TRM细胞和循环记忆T细胞群,并导致持久的疾病逆转。这些研究揭示了IL-15依赖性记忆在白癜风持续和复发中的关键作用,并指出了持久克服疾病的治疗途径。
进一步剖析这一点,循环记忆T细胞和TRM细胞区室似乎起着不同的作用(图4)。用鞘氨醇-1-磷酸受体(S1PR)抑制剂FTY720(阻断T细胞再循环)或抗Thy1.1单克隆抗体(特异性消耗循环记忆T细胞)治疗可逆转白癜风,表明循环记忆T细胞是疾病持续性所必需的。然而,TRM细胞的作用似乎更加微妙。虽然并非所有皮肤TRM细胞群都依赖CD103,但在MAV小鼠中,基本上所有TRM细胞都表达CD103,CD103的丢失选择性地减少了皮肤TRM细胞的比例,并阻止了白癜风在原始病变之外的传播。同样,在CXCR6缺失的小鼠中,皮肤TRM细胞群减少,白癜风没有扩散到原始部位以外。发现单个患者的不同白癜风皮损具有很大程度上不同的克隆性,表明 TRM 细胞群体被限制在单个皮损内。总之,这些研究可能表明,区域性 TRM 细胞亚群的激活会诱导新的皮损。
在用JAK抑制剂治疗的小鼠和患者中,白癜风在同一部位复发。在一项小鼠研究中,由于JAK抑制剂似乎没有消除TRM细胞群,因此推测TRM细胞可能促进疾病复发。除了它们的细胞毒性能力外,TRM细胞还具有“感知和报警功能”,由此它们产生趋化因子来吸引循环记忆T细胞。在Kit-L小鼠中,gp100反应性TRM细胞本身表达CXCL9和CXCL10,并被证明支持表皮的最佳CD8+ T细胞募集。
图4 记忆CD8+T细胞在白癜风中的作用
白癜风的治疗方法包括局部治疗、全身治疗和手术治疗。这些治疗可大致分为刺激残留黑色素细胞诱导皮肤重色素沉着的治疗,以及通过CD8+ T细胞阻断自身免疫黑色素细胞破坏的治疗,或将炎症状态转变为免疫抑制状态的治疗。虽然白癜风的治疗方法在几千年前就有记载,但在过去的几年里取得了很大的进展。
日晒自然诱导黑色素细胞的黑色素生成或黑色素产生。古希腊人将日光与局部应用或摄入植物提取物相结合来治疗白癜风。在 20 世纪,这种方法通过分离补骨脂素光化学物质和开发能够发射高强度 UVA 光的灯(称为补骨脂素加 UVA 疗法)而得到改进。最近,大量临床试验导致 UVA 被窄谱 UVB 光疗取代,因为它能够终止于表皮层内。UVB 诱导的氧化应激触发 α-黑色素细胞刺激激素 (α-MSH) 的释放,后者与黑色素皮质素 1 受体 (MC1R) 结合,刺激黑色素细胞产生吸收紫外线的黑色素。一项检查皮肤植入 α-MSH 阿法诺肽联合 UVB 光疗的 I 期临床试验的有希望的结果表明,联合治疗不仅能阻止白癜风疾病的进展,而且与单独使用任一种疗法相比,能在更高比例的患者中及更早的时间点促进复色。Wnt/β-catenin 通路在小鼠中促进黑色素生成的能力以及 Wnt 激动剂在人皮肤外植体中诱导复色的能力支持 Wnt 作为有前景的治疗靶点,可在未来的临床试验中进行评估。
然而,当黑色素细胞仍存在于受累皮肤的毛囊中时,刺激复色的努力最有成效。在毛发和周围皮肤完全脱色情况下,黑色素细胞或色素皮肤移植可为大多数患者带来持久的复色。目前正在进行临床试验的一种侵入性较小的重新引入黑色素细胞的方法,是使用喷雾将皮肤细胞分布到激光磨削后的皮肤上,然后进行 UVB 光疗 (NCT04547998)。
抑制CD8+ T细胞活性、募集和存活
由于MDA特异性CD8+ T细胞在疾病发病机制中的主导作用,是白癜风免疫抑制药物的主要靶点。与许多自身免疫性或炎症性疾病一样,口服可用的、能毒害快速增殖细胞的小分子药物,如氟尿嘧啶和甲氨蝶呤,可以成功阻止白癜风进展,并在某些情况下促进复色。然而,这些广泛的免疫抑制化合物也会增加宿主对机会性感染的易感性。钙调神经磷酸酶抑制剂被观察到有效,它们能更特异性地阻止 T 细胞活化和效应功能,尤其是当局部应用于活动性白癜风皮损时,它们可以限制 T 细胞依赖的黑色素细胞破坏。
识别出 IFN-γ 介导的白癜风发病机制的小鼠研究导致了成功的治疗试验,表明 JAK1/JAK3 或 JAK1/JAK2 抑制剂可以诱导患者面部和/或四肢的复色。这些有希望的发现之后是大型 II/III 期临床试验,这些试验证明,使用 JAK1/JAK2 抑制剂芦可替尼进行局部治疗后,白癜风面积评分指数评分获得了显著且持久的改善,从而使其获得 FDA 批准。尽管芦可替尼靶向多种细胞因子受体,但其部分作用是通过靶向维持皮肤中 CD8⁺ T 细胞募集和效应活性的 IFN-γ-CXCL9/CXCL10/CXCL11 轴来发挥的。对其他 JAK 家族抑制剂(单独使用或与光疗联合使用)的临床评估仍在继续,以抑制其他白癜风相关通路并促进复色。正在测试的候选药物包括能够靶向 IFN-γ受体和 IL-15 信号传导的 JAK1/JAK3 抑制剂,以及口服的 JAK3/TEC 酪氨酸激酶抑制剂,后者可广泛抑制淋巴细胞活化和炎症。尽管这些正在进行的试验旨在为患者扩大治疗选择,但确定全身性 JAK 和/或 TEC 激酶抑制是否会导致更广泛的免疫抑制和机会性感染将非常重要。
受损的、表达应激配体的黑色素细胞可被表达 NKG2D 的 CD8⁺ 效应 T 细胞靶向。白癜风患者中 NKG2D⁺ T 细胞比例富集,以及小鼠白癜风模型中 MDA 特异性 TRM 细胞上 NKG2D 表达水平升高,促使了一项使用针对 NKG2D 结合伴侣 CD94 的抗体的临床试验正在进行 (NCT06602232)。表1总结了正在进行和最近的白癜风临床试验。
表1 白癜风患者正在进行和最近的临床试验
一种仍有前景的抗炎方法旨在增加Treg细胞增加免疫抑制。Treg细胞使用许多机制来抑制免疫活性,竞争营养物和细胞因子,以及直接抑制 T 细胞启动或效应活性。雷帕霉素是一种mTOR通路的小分子抑制剂,已被 FDA 批准用于预防 T 细胞介导的肾移植排斥反应。与其对细胞毒性 T 细胞的抑制作用相反,在 Vitesse 小鼠模型中重复雷帕霉素治疗可扩增 Treg 细胞群体并促进长期的白癜风缓解。雷帕霉素具有抑制效应 T 细胞同时促进Treg 细胞反应的双重能力,这促使其在多项自身免疫病临床试验中进行评估,包括一项局部雷帕霉素治疗白癜风的开放性研究 (NCT05342519)。
Treg 细胞也可以通过 IL-2 选择性扩增,因为它们高表达 CD25(也称为 IL-2Rα),这是形成高亲和力 IL-2 受体复合物所必需的。Treg 细胞的分化和活性高度依赖于 IL-2 信号传导。一种靶向 CD25 的、与 IgG Fc 结构域融合的 IL-2 变体(IL-2-Fc 突变蛋白),其与 Treg 细胞上 IL-2 受体的结合偏向于与常规初始 T 细胞和 NK 细胞上的结合,在健康参与者的血液中显示出剂量依赖性的 Treg 细胞数量增加。
随着FDA批准的有效药物的出现和有希望的临床试验正在进行,白癜风研究领域似乎进入了一个新的阶段。未来需要努力阻断破坏黑色素细胞的T细胞,而不会更广泛地损害免疫功能。四十多年的临床和临床前研究已经以令人印象深刻的细节揭示了白癜风的潜在机制。与黑色素瘤免疫治疗领域的持续合作无疑将在这一追求中继续发挥作用。了解白癜风疾病发病机制的成功将反过来促进我们对CD8+ T细胞对自身抗原的耐受性和记忆的基本理解。
Turk, M.J., Huang, Y.H. The immunology of vitiligo. Nat Rev Immunol26, 284–297 (2026). https://doi.org/10.1038/s41577-025-01249-z
-
2026-09-05
-
2026-09-02
-
2026-09-02
-
2026-09-02
-
2026-09-02
-
2026-09-01
-
2026-09-01
-
2026-09-01
- ▪ TACE载药栓塞微球:六大材质体系(PVA/海藻酸钠/GelMA/CaCO3/PLGA/明胶)对比与定制选型
- ▪ 空LNP也是强佐剂!《Immunity》:脂质纳米颗粒把蛋白疫苗喂进生发中心【图解】
- ▪ 空LNP也是强佐剂!《Immunity》:脂质纳米颗粒把蛋白疫苗喂进生发中心【详读】
- ▪ 《NSR》Highlight:给脂质侧链多挂几颗羟基——武汉大学殷昊团队HTO12,碱基编辑LNP的脂质用量直降2.5倍【图解】
- ▪ 《NSR》Highlight:给脂质侧链多挂几颗羟基——武汉大学殷昊团队HTO12,碱基编辑LNP的脂质用量直降2.5倍【详读】
- ▪ 《Journal of Controlled Release》:RVG肽修饰LNP双药同载,四条通路一起堵,髓母细胞瘤原位小鼠生物发光降8倍【图解】
- ▪ 《Journal of Controlled Release》:RVG肽修饰LNP双药同载,四条通路一起堵,髓母细胞瘤原位小鼠生物发光降8倍【详读】
- ▪ 《JCIS》:宾大把PEG刷进支撑脂双层:氮密度从5 nm压到1 nm,IgG涂层的软硬竟由锚点间距说了算【图解】
- ▪ 《JCIS》:宾大把PEG刷进支撑脂双层:氮密度从5 nm压到1 nm,IgG涂层的软硬竟由锚点间距说了算【详读】
- ▪ 《ACS Nano》:同一种荧光头、不同脂质尾巴,肿瘤蓄积差出一个数量级!Colorado团队厘清脂质结构的血清稳定性法则【图解】
- ▪ 《ACS Nano》:同一种荧光头、不同脂质尾巴,肿瘤蓄积差出一个数量级!Colorado团队厘清脂质结构的血清稳定性法则【详读】
- ▪ 《Genome Biology》:首尔大用工程化病毒样颗粒递送Cas9蛋白,一针敲掉Vegfa,湿性AMD新生血管显著退缩【图解】
- ▪ 《Genome Biology》:首尔大用工程化病毒样颗粒递送Cas9蛋白,一针敲掉Vegfa,湿性AMD新生血管显著退缩【详读】
- ▪ 《Nature Communications》:给病毒基因组改密码造活疫苗,LNP递送vRNA让85%大鼠免于丙肝样慢性感染【图解】
- ▪ 《Nature Communications》:给病毒基因组改密码造活疫苗,LNP递送vRNA让85%大鼠免于丙肝样慢性感染【详读】


